Resumen
Antecedentes
La identificación de las fuentes de bacterias patógenas que causan neumonía asociada al ventilador (VAP) en pacientes con una unidad de cuidados intensivos (UCI) es crucial para desarrollar estrategias de prevención y tratamiento efectivas. Sin embargo, la escasez de casos reportados con fuentes confirmadas limita la capacidad de evaluar y administrar VAP, lo que sigue siendo un gran desafío para los sistemas de salud a nivel mundial.
Métodos
Los patógenos se aislaron de muestras de aspiración endotraqueal (ETA) de pacientes con VAP utilizando técnicas de cultivo convencionales. Se realizaron comparaciones de genoma completo, basadas en la identidad de nucleótidos promedio (ANI), para identificar cepas genéticamente idénticas al comparar genomas aislado pulmonar con genomas bacterianos derivados del metagenoma intestinal. Se usaron modelos de ratones de neumonía y colitis para validar la translocación de bacterias patógenas desde el intestino hasta los pulmones. El análisis metagenómico se realizó para caracterizar el microbioma intestinal y la resistencia.
Resultados
Se obtuvieron aislamientos patógenos de las muestras de ETA de siete pacientes con VAP, con un aislado por muestra. Entre estos, Escherichia coli (EC1) y Burkholderia cenocepacia (BC1) de dos pacientes fueron genéticamente idénticos a las cepas en sus respectivas microbiota intestinal, con valores de ANI superiores al 99%, lo que indica la translocación intestinal a pulmón. La cepa EC1 demostró una mayor resistencia a la cefazolina mientras permanecía susceptible a gentamicina, amikacina y kanamicina, en comparación con las cepas de E. coli asociadas a la neumonía previamente informadas. La cepa BC1 mostró una resistencia elevada a los macrólidos, cloranfenicols y tetraciclinas en relación con las cepas de B. cenocepacia asociadas a la neumonía. El análisis metagenómico reveló una composición de microbiota intestinal altamente individualizada entre los pacientes con VAP. En particular, las bacterias translocadas no eran dominantes dentro de su microbiota intestinal. Además, estos pacientes mostraron un marcado aumento en la abundancia total de genes de resistencia a los antibióticos (ARG) en su microbiota intestinal. La capacidad de translocación de la cepa EC1 se validó en un modelo de neumonía del ratón, donde causó un daño pulmonar más grave. Además, se detectaron niveles elevados de Escherichia-shigella en los tejidos pulmonares de los ratones de colitis, lo que sugiere que la translocación bacteriana intestinal a pulmón puede ocurrir en un huésped severamente inflamado, lo que puede conducir a la neumonía.
Conclusiones
Este estudio demuestra la translocación intestinal de E. coli y B. cenocepacia, destacando su papel en el desarrollo y la progresión de VAP en pacientes con UCI. Estos hallazgos proporcionan información valiosa para implementar estrategias de prevención y tratamiento específicas para VAP en entornos de la UCI.
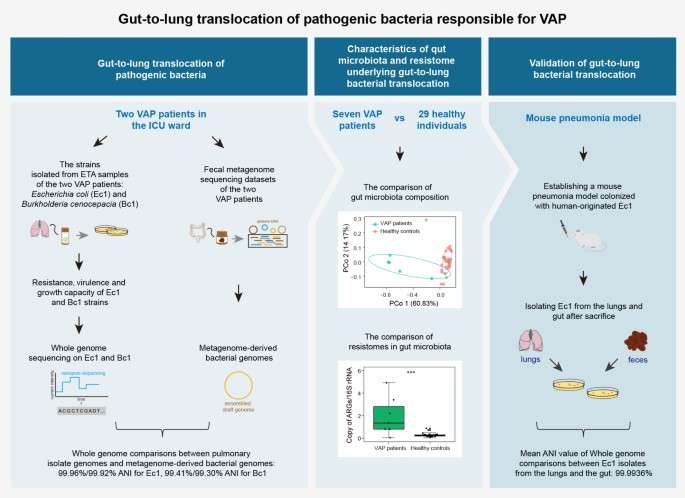
Abstracto gráfico
Introducción
La neumonía asociada al ventilador (VAP) es una infección nosocomial común que afecta los tejidos pulmonares, que generalmente ocurre 48 h o más después de la intubación de la ventilación mecánica (1). Es una de las infecciones más frecuentes adquiridas en la unidad de cuidados intensivos (UCI) y sigue siendo un contribuyente significativo a la morbilidad y la mortalidad (2). Según la Red Nacional de Seguridad de la Salud, VAP representa el 7-32% de las infecciones asociadas a la salud y el 10% de las infecciones relacionadas con el dispositivo pediátrico (3). Las bacterias patógenas con frecuencia implicadas en VAP incluyen especies gram positivas y gramnegativas, como Staphylococcus aureus, Pseudomonas aeruginosa, Klebsiella y las especies de Enterobacter ((3, 4). Las fuentes precisas de estos patógenos a menudo no son claras, lo que plantea desafíos para el desarrollo de estrategias preventivas efectivas contra VAP.
La etiología, la epidemiología, la fisiopatología y el tratamiento de VAP se han estudiado ampliamente con fines preventivos y terapéuticos (5). Estudios anteriores a menudo sugieren que las bacterias pueden alcanzar los pulmones a través de la contaminación fecal o mediante la migración ascendente de los intestinos al estómago, seguido de aspiración a los pulmones (6). A pesar de los esfuerzos significativos para mejorar la higiene y reducir las infecciones adquiridas en la UCI, la incidencia de VAP sigue siendo persistentemente alta (7). Más allá de las causas informadas, otros factores pasados por alto pueden contribuir al desarrollo de infecciones pulmonares adquiridas en la UCI, lo que garantiza una mayor investigación.
Estudios recientes han propuesto la posibilidad de translocación bacteriana interna del intestino a través de la barrera intestinal hacia la circulación sistémica o linfática, que finalmente alcanza los pulmones (8,9,10). Esta hipótesis está respaldada por análisis a nivel de microbioma que comparan las composiciones bacterianas en los pulmones y el intestino de pacientes con síndrome de angustia respiratoria aguda, así como en modelos de ratón posteriores al accidente cerebrovascular (9, 10). Un estudio notable corroboró este concepto al identificar la translocación de P. aeruginosa de la intestina a los pulmones en un paciente de la UCI a través de comparaciones de genoma completo de aislados obtenidos de los métodos de cultivo tradicionales (11). A pesar de estos avances, la detección y caracterización de bacterias translocadas sigue siendo desafiante debido a la falta de etiquetas de detección efectivas para organismos objetivo, lo que hace que su aislamiento de comunidades microbianas complejas sea intensiva en mano de obra. Además, las comparaciones a nivel de microbioma a menudo no proporcionan detalles a nivel de tensión, que son esenciales para comprender la resistencia a los antibióticos, los rasgos fisiológicos y las intervenciones terapéuticas guías. En consecuencia, la translocación bacteriana intestinal a pulmón a través del eje intestino-pulmón puede ser un factor que contribuye a VAP, los informes limitados de este fenómeno en pacientes con VAP podrían atribuirse a limitaciones metodológicas.
Escherichia coli, predominantemente del grupo filogenético B2, se ha identificado como un agente causal de la neumonía asociada a la UCI, caracterizada por un alto contenido de genes de factor de virulencia y baja resistencia antimicrobiana (12). Datos recientes indican que Enterobacteriaceae, particularmente E. coli, se implica con frecuencia en la neumonía asociada a la UCI, con una incidencia de aproximadamente 6.64-10.52 aislamientos/1000 días de paciente (13). Burkholderia cenocepacia, un miembro prominente del complejo Burkholderia cepacia, es el segundo patógeno más común asociado con infecciones pulmonares en pacientes con fibrosis quística (14, 15). Su virulencia está respaldada por varias características clave, incluida la capacidad de adquirir ADN extraño, regular la expresión génica a través de la detección de quórum, competir por el hierro durante la infección y mediar la resistencia antimicrobiana e inflamación a través de sus polisacáridos de membrana y superficie ((14). A pesar de la relevancia clínica de E. coli y B. cenocepacia en VAP, las fuentes específicas de estos patógenos dentro de los entornos de la UCI siguen sin estar claros.
En este estudio, empleamos comparaciones de genoma completo entre los genomas de aislado pulmonar y los genomas derivados del metagenoma intestinal para ilustrar la translocación intestinal a pulmón. Para validar aún más esta translocación, utilizamos un modelo de neumonía de ratón colonizado con E. coli con origen humano y un modelo de ratón de colitis inducido por DSS. Estos hallazgos proporcionan ideas novedosas sobre posibles vías que contribuyen al desarrollo de VAP.
Materiales y métodos
Población de estudio
Este estudio incluyó 36 participantes elegibles, que consisten en siete pacientes con VAP y 29 controles sanos. Los pacientes con VAP fueron reclutados de la UCI en el Tianjin Third Central Hospital, Tianjin, China, entre diciembre de 2020 y junio de 2021. Los criterios de inclusión para pacientes con VAP eran individuos de cualquier género que cumplía con los criterios de diagnóstico para VAP (16), mientras que aquellos con trastornos gastrointestinales fueron excluidos. Todos los pacientes con VAP se sometieron a un análisis de microbiota intestinal, y sus genomas de borrador derivados de metagenoma intestinal se compararon con los respectivos genomas de aislado pulmonar usando Fastani (https://github.com/parbliss/fastani). Solo los patógenos con valores de ANI ≥ 99% fueron seleccionados para experimentos fenotípicos, se excluyeron aquellos con valores de ANI <99%. Se obtuvieron conjuntos de datos de microbiota intestinal para controles chinos sanos del Instituto Europeo de Bioinformática (ERP005860) (17). Los participantes de control, coincidentes con la edad para los pacientes con VAP, fueron excluidos si tenían hipertensión, diabetes, obesidad, síndrome metabólico, enfermedad inflamatoria intestinal, enfermedad del hígado graso no alcohólico, enfermedad celíaca, cáncer o habían recibido antibióticos/probióticos dentro de las 8 semanas de la inscripción. La información detallada del participante se proporciona en la tabla S1.
Aislamiento de bacterias pulmonares, secuenciación y análisis de nanoporos
Se recogieron y almacenaron muestras de aspirado endotraqueal (ETA) a 4 ℃. El medio de agar MacConkey (Hopebio, HB8458, China) se utilizó para el aislamiento de patógenos. El ADN genómico se extrajo utilizando el kit de ADN del genoma bacteriano (CWBIOTech, CW0552, China) siguiendo las instrucciones del fabricante. Luego se envió el ADN a las tecnologías de biomarcadores (Beijing, China) para secuenciar la plataforma Nanopore Promethion48. Se emplearon aproximadamente 1 µg de ADN para la construcción de la biblioteca con el kit de secuenciación de código de barras rápida (Oxford Nanopore Technologies, SQK-RBK004, Reino Unido). Las bibliotecas indexadas se cargaron en la celda de flujo y se secuenciaron. Las lecturas crudas se llamaron base utilizando Guppy (18) y demultiplexado con QCAT v. 1.1.0 (https://github.com/nanoporetech/qcat). Los subreads filtrados se ensamblaron con Canu V1.5 (19), seguido de la corrección usando racon v3.4.3 (20). La circularización y el ajuste de los puntos de partida se realizaron con Circlator V1.5.5 (21), y la corrección de errores finales se realizó con Pilon V1.22 (22). El genoma de alta precisión resultante se utilizó para el análisis posterior.
Extracción de ADN genómico de heces
Las muestras fecales fueron recolectadas por médicos de la UCI e inmediatamente almacenadas a -80 ° C por asistentes para más experimentos. El ADN se extrajo de aproximadamente 100 mg de material fecal utilizando el mini kit de heces de ADN QIAamp Fast (Qiagen, 51604, Alemania) siguiendo las instrucciones del fabricante. La calidad y la integridad del ADN se evaluaron mediante electroforesis en gel de agarosa al 1,0%, y las concentraciones se midieron usando un nanofotómetro (Implen, nanofotómetro N60/N50, Alemania).
Secuenciación metagenómica y perfiles taxonómicos
Aproximadamente 1 µg de ADN por muestra fecal …
(Tagstotransilate) Translocación de patógenos intestinal (T) neumonía asociada al ventilador (T) genómica comparativa