Resumen
El enfoque estándar para diagnosticar la fibrosis pulmonar idiopática (IPF) incluye la identificación del patrón habitual de neumonía intersticial (UIP) a través de la tomografía computarizada de alta resolución (HRCT) o la biopsia pulmonar y excluir las causas conocidas de la enfermedad pulmonar intersticial (IDLD). Sin embargo, las limitaciones de la interpretación manual de las imágenes pulmonares, junto con otras razones, como la falta de conocimiento relevante y los síntomas no específicos, han obstaculizado el diagnóstico oportuno de IPF. Esta revisión propone la definición de IPF temprano, enfatiza la urgencia diagnóstica de la FPI temprana y destaca las estrategias de diagnóstico actuales y las perspectivas futuras para la IPF temprana. La integración de la inteligencia artificial (IA), específicamente el aprendizaje automático (ML) y el aprendizaje profundo (DL), está revolucionando el procedimiento de diagnóstico de la FIP temprana al estandarizar y acelerar la interpretación de las imágenes torácicas. Las técnicas broncoscópicas innovadoras, como la criobiopsia de pulmón transbronquial (TBLC), el clasificador genómico y la tomografía de coherencia óptica endobronquial (EB-OCT) proporcionan alternativas de diagnóstico menos invasivas. Además, la auscultación del tórax, los biomarcadores séricos y los genes de susceptibilidad son fundamentales para la indicación del diagnóstico temprano. La investigación en curso es esencial para refinar métodos de diagnóstico y estrategias de tratamiento para la FIP temprana.
Fondo
La enfermedad pulmonar intersticial (ILD) es un grupo heterogéneo de enfermedades parénquimales pulmonares que se caracterizan clínicamente por disnea de esfuerzo, tos seca, crepitaciones inspiratorias y dedos con clubes, y se caracterizan patológicamente por diversos grados de inflamación y fibrosis. Algunos ILD pueden ser secundarios a los desencadenantes conocidos, como enfermedades autoinmunes, reacciones de hipersensibilidad a antígenos inhalados o estímulos ambientales, o enfermedades granulomatosas, mientras que otras ILD no tienen causa identificada (1). La fibrosis pulmonar idiopática (IPF) es la forma más agresiva de ILD de una causa desconocida, caracterizada por fibrosis progresiva crónica que conduce a una disminución irreversible de la función pulmonar, insuficiencia respiratoria progresiva y altas tasas de mortalidad. La incidencia ajustada y la prevalencia de la fibrosis pulmonar idiopática (IPF) son 0.09–1.30 y 0.33–4.51 por 10,000 personas (2), respectivamente. Basado en datos históricos, los pacientes con IPF no tratados tienen una supervivencia media de 3 a 5 años después del diagnóstico (1, 3). Se ha demostrado que el tratamiento antifibrótico oportuno con medicamentos que incluyen pirfenidona y nintedanib disminuyen, en lugar de revertir, la disminución de la función pulmonar y prolongar la supervivencia de los pacientes (4,5,6,7). Sin embargo, los beneficios de esta intervención temprana dependen del diagnóstico temprano, lo que hace que el diagnóstico de IPF temprano sea muy importante.
Given the current research gaps and clinical gaps in the diagnosis of early IPF, this review proposes the definition of early IPF, summarizes the diagnostic methods for early IPF, with a special focus on radiology, ie, application of artificial intelligence (AI) with machine learning (ML) and deep learning (DL) into the analysis of thoracic images including interstitial lung abnormalities (ILAs), use of bronchoscopic examination and adoption de auscultación en el pecho, biomarcadores serológicos y genes de susceptibilidad, y analiza los desafíos actuales y las direcciones futuras en el diagnóstico de IPF temprano.
Los criterios de diagnóstico actuales y el procedimiento de IPF
Las pautas de consenso internacional recomiendan un enfoque multidisciplinario para diagnosticar IPF, que implica descartar causas de ILD conocidas y realizar tomografía computarizada de alta resolución (HRCT) o biopsia pulmonar con un patrón de neumonía intersticial (UIP) de alta resolución (HRCT) con un patrón de neumonía intersticial (UIP) habitual (UIP)1). HRCT juega un papel crucial en el diagnóstico de IPF, con radiólogos que lo clasifican en cuatro tipos basados en niveles de confianza en UIP: patrón de UIP, patrón de UIP probable, patrón de UIP indeterminado y diagnóstico alternativo (8). Los pacientes con un patrón UIP o un patrón de UIP probable en HRCT pueden diagnosticarse como IPF después de la discusión multidisciplinaria en el contexto clínico apropiado. La evaluación diagnóstica adicional basada en la histopatología es necesaria para pacientes con un patrón UIP indeterminado o un diagnóstico alternativo. Patológicamente, UIP sirve como el sello histopatológico característico de la FPI, caracterizado por la heterogeneidad temporal y espacial fibrótica, los focos fibroblásticos, la deposición de colágeno y la deposición excesiva de la matriz extracelular (ECM) que conduce a la distorsión de la arquitectura pulmonar normal, que generalmente se acompaña de la formación de miel de la abonda (la formación de cyst (9). La criobiopsia pulmonar transbronquial (TBLC) puede preferirse sobre la biopsia pulmonar quirúrgica (SLB) en ciertas poblaciones de pacientes. Para los pacientes con resultados de TBLC no concluyentes, el SLB posterior puede ser razonable (10). Considerando la morbilidad y la mortalidad asociadas con las biopsias quirúrgicas (11), La imagen HRCT es la opción principal para el diagnóstico de IPF.
Retraso de diagnóstico en IPF
Los retrasos en el diagnóstico de IPF son habituales en la práctica clínica. Un estudio prospectivo reciente en Dinamarca investigó a todos los nuevos pacientes con IPF (n = 204) de dos centros de ILDS, encontrando un tiempo medio de 2.1 años desde el inicio de los síntomas hasta el diagnóstico de IPF, con el 25% de los pacientes que experimentan demoras superiores a cinco años (12). A partir de una encuesta realizada en Alemania, Francia, Estados Unidos y Japón y el otro estudio que utiliza datos del registro de IPF-Pro, se informó que el tiempo medio desde el inicio de los síntomas hasta el diagnóstico era de 13 meses y 13.6 meses, respectivamente ((13, 14). En contraste, las encuestas basadas en grandes conjuntos de datos basados en reclamos tienden a tener peores resultados que los basados en registros de IPF. Herberts et al. informó que el 98% de los pacientes tenían otros diagnósticos respiratorios iniciales antes del diagnóstico de índice de IPF, y el tiempo promedio para un diagnóstico de IPF fue de 2.7 años (15). En una encuesta de los beneficiarios de Medicare, casi un tercio tuvo su primera tomografía computarizada más de 3 años antes del diagnóstico, lo que indica un retraso de diagnóstico considerable (16). Las razones para el diagnóstico de IPF retrasado varían, incluidos sus primeros síntomas inespecíficos, como la tos seca y la disnea de esfuerzo, se diagnostican erróneamente como afecciones más comunes como asma, enfermedad pulmonar obstructiva crónica (EPOC) o enfermedad cardíaca (17). Según la guía actual, algunos pacientes en etapa inicial pueden no cumplir con el estándar de diagnóstico en su visita (8). Los exámenes para probar o el tratamiento de diagnóstico de otras enfermedades sospechosas prolongarán el tiempo de diagnóstico y retrasarán la terapia antifibrótica (12). La complejidad del proceso de diagnóstico de IPF, como la discusión multidisciplinaria (MDD), puede conducir a un tiempo de diagnóstico más largo (18). Dado que la FPI es relativamente rara, los profesionales de la salud encontrados por pacientes en la etapa temprana de la enfermedad pueden carecer de conocimiento y conciencia de la FPI, lo que resulta en una derivación retrasada a centros ILD especializados (19). Un centro especializado de ILD puede hacer un diagnóstico y proporcionar una atención más especializada y beneficios adicionales, como educación en enfermedades o grupos de apoyo (20).
Contraintuitivamente, existen puntos de vista contradictorios entre los estudios sobre si existe una correlación entre el retraso en el diagnóstico y la supervivencia del paciente (13, 21,22,23). Sin embargo, cuando los pacientes se estratifican según la gravedad de la enfermedad, el efecto pronóstico positivo de un retraso más corto en el diagnóstico es más pronunciado en pacientes con enfermedad leve (13, 21). Un mayor retraso en el diagnóstico se asocia con una mayor calidad de vida, y la peor calidad de vida se asocia con el deterioro de la función pulmonar, el desarrollo de comorbilidad, la progresión de la enfermedad, como la emergencia, la hospitalización y la mortalidad ((7, 21).
La definición y la importancia de la IPF temprana
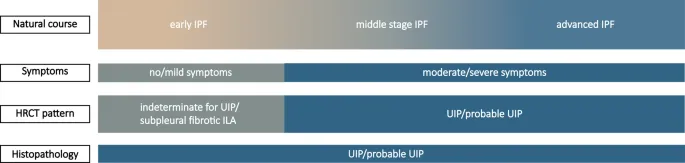
En esta revisión, proponemos tentativamente una definición de IPF temprano. El IPF temprano se refiere a una etapa de enfermedad de la FPI donde la presentación de CT de los cambios intersticiales con una puntuación de fibrosis inferior al 10%, en la que UIP /probable UIP en TC puede estar presente o ausente con UIP /UIP probable en histopatología por biopsia pulmonar (ver Fig. 1) (24,25,26). Se debe prestar atención adicional a descartar causas conocidas de UIP, como la neumonía por hipersensibilidad (HP) y las enfermedades autoinmunes. Teniendo en cuenta la complejidad de ILD, IPF temprano podría ser un diagnóstico provisional y debe revisarse durante el seguimiento. Si se produce la remisión en el seguimiento posterior de la TC o en la etiología de otros ILD, el diagnóstico de IPF temprano debe eliminarse o reemplazarse con un diagnóstico alternativo. El diagnóstico de IPF temprano puede ser crucial para optimizar la estrategia de tratamiento y mejorar el pronóstico para estos pacientes. El diagnóstico de IPF temprano puede permitir a los proveedores de atención médica interactuar con los pacientes y sus familias en un patrón más enfocado y ofrecer un mejor manejo de la enfermedad (5).
La historia natural de la FPI y la definición de IPF temprano. En esta revisión, la historia natural de la FPI se puede dividir ampliamente en 3 etapas: etapa temprana, media y avanzada. La FPI temprana se refiere a una etapa de enfermedad donde los síntomas del paciente (tos seca y disnea de esfuerzo) suelen ser leve o ausente, el patrón HRCT es principalmente UIP indeterminado o ILA fibrótico subpleural. Sin embargo, el resultado de la biopsia revela UIP histológico o UIP probable. A medida que la enfermedad progresa a la Etapa media IPF o al IPF avanzado, los síntomas se vuelven cada vez más graves y el patrón HRCT puede evolucionar hacia UIP o UIP probable.
Análisis de imágenes torácicas con IA para el diagnóstico temprano de IPF
Las características de la imagen de HRCT juegan un papel crucial en el diagnóstico de IPF. Los inconvenientes de la interpretación manual de estas características de HRCT incluyen subjetividad de la interpretación, bajo acuerdo entre observadores y fatiga visual de radiólogos o médicos respiratorios. Una visión por computadora basada en IA puede superar estos desafíos. Los sistemas de diagnóstico asistido por computadora (CAD) se pueden desarrollar en base a la tecnología de IA para realizar la clasificación de las imágenes HRCT. DL es un subconjunto de IA y una forma de red neuronal artificial (ANN) (27), mientras que ML es una rama de IA que permite a los sistemas informáticos aprender de los datos y mejorar el rendimiento sin programación explícita (
(Tagstotransilate) Diagnóstico de fibrosis pulmonar idiopática temprana (T) INTELIGENCIA ARTIFIFICA (T) Tomografía computarizada de alta resolución (T) Sistema de neumología/respiratorio